清醒的瘫痪:认识 1 型低钾性周期性麻痹
2026-10-26 14:16:06儿童神经/遗传代谢内分泌科
一名 12 岁男孩在体育课完成高强度跑步后,当晚入睡一切正常。次日清晨醒来,他发现自己双腿完全无法移动。他意识清醒——能睁眼、能说话、能吞咽——但四肢几乎使不上任何力气。急诊血检显示血钾 2.1 mmol/L。补钾数小时后,运动功能恢复如常。类似的发作已经不止一次。基因检测检出 CACNA1S 基因 c.1583G>A(p.Arg528His)杂合致病变异,确诊为 1 型低钾性周期性麻痹(HypoPP1)。
这个病例在临床上并不罕见,但极易漏诊。发作间歇期血钾恢复正常时,门诊常规检查往往无法提供线索;而当成年患者以进行性肌无力而非典型的发作性瘫痪为主诉时,临床极少会首先考虑 CACNA1S 相关肌病。以下从病理机制到长期管理,对 HypoPP1 进行系统梳理。

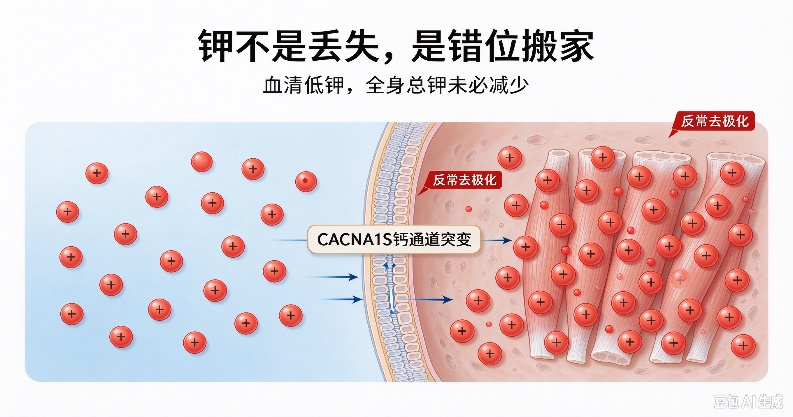
1. 钾的“错位”,而非“缺失”
发作时血清钾降低,但全身总钾并未耗竭。钾从血液转入骨骼肌细胞内部,造成一个容易被误读的局面:血清低钾,而肌细胞内钾偏高。
CACNA1S 编码骨骼肌 L 型钙通道 α1 亚基。p.Arg528His 位于 S4 电压感受结构域,用组氨酸替换了带正电的精氨酸。这一替换使通道在关闭状态下产生异常的门控孔漏电流。正常肌纤维在细胞外钾降低时发生超极化,膜电位变得更负,趋于稳定;突变肌纤维却出现反常去极化,静息电位向正方向偏移,电压门控钠通道随之失活,肌纤维无法被激活。R528H 敲入小鼠模型直接记录了这条因果链:低钾条件下,突变肌纤维出现异常内向电流、反常去极化,并丧失兴奋性。
补钾的目标因此是把血清钾拉回安全范围,而不是填补一个不存在的全身缺口。过量或过快补钾,可能从低钾直接摆向反跳性高钾血症。
临床安全阈值:急性期口服氯化钾的常用起始剂量为 0.2–0.4 mmol/kg,必要时重复,但需控制累计剂量。静脉补钾仅在无法口服或严重发作时使用,输注速度不应超过 0.3 mEq/kg/h,并避免含糖溶液——葡萄糖刺激胰岛素释放,会将钾进一步驱入细胞内。血清钾一旦恢复正常,即应停止补钾,即使无力尚未完全缓解;随着发作自行消退,钾会从细胞内反向转移回血液,继续补钾将直面反跳性高钾的风险。病例系列提示,24 小时内氯化钾累计超过 90 mEq 与反跳性高钾显著相关。补钾期间及血钾正常化后数小时内,心电图和血钾的连续监测不应中断。
2. 诊断:发作间期的“沉默”不等于正常
发作期低血钾是最直接的线索,但发作间期血钾可以完全正常。一次门诊血钾正常,不能排除诊断。
长运动试验是发作间期最有价值的电生理工具,判读标准需要精确。在 CACNA1S p.R528H 携带者中,运动后 20 分钟记录时,敏感性 63.6%、特异性 100%;将记录延长至 35 分钟,敏感性升至 100%,特异性降至 88%。这意味着长运动试验在高度疑似人群中几乎不会漏诊,但在低患病率人群中需警惕假阳性。值得注意的是,无论携带者是否有过发作,长运动试验均可出现异常,这使该检查具备了家系筛查的潜力。
基因检测是确诊金标准,区分 CACNA1S 相关(1 型)与 SCN4A 相关(2 型),并为家系评估提供分子依据。
3. 独立于瘫痪发作的慢性肌病表型
过去对 HypoPP 的理解建立在“发作—缓解”的二分法之上,认为发作间歇期肌肉功能完全正常。但近年来的组织病理学与影像学研究提示,这一框架在相当一部分患者中并不成立。
肌肉活检提供了直接证据:R528H 及相关 CACNA1S 变异携带者的肌纤维中可见空泡和管聚集,这是周期性麻痹肌病(periodic paralysis myopathy)的典型病理特征。更值得关注的是,这种慢性肌病可以独立于典型的瘫痪发作存在。文献报道一例 68 岁男性,自 35 岁起出现进行性近端无力,肌活检显示萎缩纤维伴空泡和管聚集,基因检测确认 R528H 变异,但该患者终生未发生过周期性麻痹。同一家系内的表型异质性同样显著:携带完全相同的 CACNA1S p.Arg528His 变异的家族成员,临床表现可从典型的青少年发作性瘫痪,到晚发性进行性肌病而不伴任何瘫痪发作。瘫痪发作的频率与慢性肌病的发生和进展之间,并不存在明确的相关性。
这组观察对临床实践具有双重意义。对于临床医师:面对以进行性近端无力就诊的成年患者,尤其当肌活检提示空泡性肌病时,即使患者从未报告过发作性瘫痪,CACNA1S 基因也应纳入鉴别诊断。对于患者及家属:发作频率低,不等同于肌肉在发作间歇期未发生结构性改变。长期管理目标因此需要在“控制急性发作”之外,平行纳入肌力轨迹的定期评估与必要的影像学监测。
4. 遗传特征:不完全外显与表型异质性并存
该病为常染色体显性遗传。R528H 变异在女性中表现出显著的不完全外显:一名 13 岁男孩因运动后瘫痪确诊,追溯家系发现其母亲和外祖母携带完全相同的变异,却从未出现症状。无家族史不能排除诊断,无症状女性携带者仍有 50% 的概率将变异传给子代。
同时,同一变异在不同个体间可以产生截然不同的临床轨迹——从典型的青少年发作性瘫痪,到成年后才显现的进行性肌病,甚至终生无症状。这种基因型相同、表型相异的特征提示,修饰基因或环境因素在疾病表达中扮演着尚未被充分理解的角色。对于遗传咨询而言,预测个体病程的精确性仍然有限,长期随访的价值因此更加突出。

5. 治疗与长期管理
急性期首选无糖口服氯化钾,含糖饮料和食物应避免。严重发作或无法口服时静脉补钾,遵循前述速度上限和“血钾正常即停”的原则。

长期预防以生活方式为基础:控制碳水化合物摄入,规律而温和的运动,剧烈运动后完成整理放松而非立刻静止。药物方面,双氯非那胺的证据等级最高。一项纳入 44 例低钾性周期性麻痹患者的随机、双盲、安慰剂对照试验(Class I 证据)显示,中位每周发作率从安慰剂组的 2.4 次降至 0.3 次(p = 0.02),SF-36 躯体成分评分改善 7.29 分(95% CI 2.26–12.32,p = 0.006);常见不良反应为感觉异常(47% vs 14%)和意识模糊(19% vs 7%)。乙酰唑胺仍是常用替代,但一项纳入基因确诊患者的回顾性研究显示,仅约 50% 报告获益;CACNA1S 突变者的应答率(31/55)高于 SCN4A 突变者(3/19),治疗反应与基因型相关。

心律失常是需要纳入常规监测的安全问题。心电图和血钾的监测应在血钾正常化后继续数小时,以捕捉延迟出现的反跳性高钾或低钾复发。长期随访中,肌力评估、定量肌肉 MRI 和心电图应当构成一个并行的监测框架,而非仅以发作次数作为唯一的疗效指标。一项 2024 年发表的前瞻性随访研究纳入 37 例 CACNA1S 突变携带者,21 块受检肌肉中有 10 块脂肪分数升高,进展在有发作和无发作的患者中均被观察到,支持定量肌肉 MRI 作为监测 HypoPP 亚临床疾病进展的工具。
6. 核心实践要点
面向临床医师
(1) 鉴别诊断:青少年反复弛缓性无力伴低钾,应将 HypoPP 纳入首要鉴别。无阳性家族史不能排除,需警惕女性携带者的不完全外显。
(2) 辅助检查:长运动试验(记录至 35 分钟)敏感性极高但特异性有所下降。结果必须结合临床背景判读,不宜作为低患病率人群的独立筛查工具。
(3) 急性期补钾:遵循“低剂量起始、限制输注速度、血钾正常即停”的原则,绝对避免含糖补液,高度警惕反跳性高钾血症及心律失常。
(4) 拓展认知:关注独立于发作的慢性肌病。对以进行性近端无力就诊、甚至肌活检提示空泡性肌病的成年患者,即使无瘫痪发作史,也应考虑 CACNA1S 基因检测。
(5) 长期随访:不应仅以发作次数作为疗效指标。肌病进展与发作频率不平行,肌力评估和定量肌肉 MRI 应作为独立的管理维度。
面向患者和家属
(1) 发作识别:四肢无力但意识清醒、能言语、呼吸无明显费力,是区别于许多神经系统急症的特征。一旦出现呼吸或吞咽受累,须立即急诊。
(2) 急救禁忌:发作期严禁喂食含糖饮料或甜食。应使用无糖钾制剂口服,并密切观察生命体征。
(3) 长期认知:发作不频繁不等于肌肉健康。即使无症状,也需遵医嘱定期随访肌力并进行必要的影像学检查。
(4) 预后管理:确诊不等同于悲观预后。通过规范的药物与生活方式管理,发作频率和长期肌肉结局均可获得实质性改善。
参考文献
[1] Wu F, Mi W, Hernández-Ochoa E O, et al. A calcium channel mutant mouse model of hypokalemic periodic paralysis[J]. The Journal of Clinical Investigation, 2012, 122(12): 4580-4591.
[2] Carbonell-Corvillo P, Rivas E, Cabrera M, et al. Redefining periodic paralysis with CACNA1S mutation in a Spanish cohort[J]. Neurologia (English Edition), 2025, 40(7): 630-640.
[3] Kawamura S, Ikeda Y, Tomita K, et al. A family of hypokalemic periodic paralysis with CACNA1S gene mutation showing incomplete penetrance in women[J]. Internal Medicine, 2004, 43(3): 218-222.
[4] Sansone V A, Burge J, McDermott M P, et al. Randomized, placebo-controlled trials of dichlorphenamide in periodic paralysis[J]. Neurology, 2016, 86(15): 1408-1416.
[5] Holm-Yildiz S, Krag T, Dysgaard T, et al. Quantitative Muscle MRI to Monitor Disease Progression in Hypokalemic Periodic Paralysis[J]. Neurology Genetics, 2024, 10(6): e200211.
[6] Stunnenberg B C, Deinum J, Links T P, et al. Cardiac arrhythmias in hypokalemic periodic paralysis: Hypokalemia as only cause?[J]. Muscle & Nerve, 2014, 50(3): 327-332.
[7] Matthews E, Portaro S, Ke Q, et al. Acetazolamide efficacy in hypokalemic periodic paralysis and the predictive role of genotype[J]. Neurology, 2011, 77(22): 1960-1964.
[8] Bisciglia M, Kadhim H, et al. Early-Onset Autosomal Dominant Myopathy with Vacuolated Fibers and Tubular Aggregates but No Periodic Paralysis, in a Patient with the c.1583G>A (p.R528H) Mutation in the CACNA1S Gene[J]. Journal of Neuromuscular Diseases, 2024, 11: 871-875.